-
Courriel
yang.chen4@thermofisher.com
-
Téléphone
13386161207
-
Adresse
xinjinqiao
À propos de nous
Thermo Fisher Scientific (China) Co., Ltd
Protéomique phosphorylée ultra - profonde pour l'évaluation sélective des inhibiteurs de protéine kinase
Date :2025-08-26Lire :0
La phosphorylation des protéines est une forme de modification post - traductionnelle répandue dans les cellules eucaryotes et joue un rôle important dans la transduction des signaux cellulaires, les processus cellulaires et la régulation de la fonction des protéines. La phosphorylation des protéines est le transfert d'un groupe phosphate terminal Adénosine triphosphate (ATP) sur les résidus sérine, thréonine et tyrosine d'une protéine de substrat par l'intermédiaire d'une protéine kinase. Une mutation génétique ou une expression anormale de la protéine kinase provoque une suractivation de la kinase, ce qui provoque le cancer et d'autres maladies. Par conséquent, les protéines kinases sont devenues l'une des cibles les plus importantes des médicaments antitumoraux. À l'heure actuelle, plus de 80 inhibiteurs de Kinase (ICP) sont approuvés pour la commercialisation dans le monde et environ 180 ICP font l'objet d'essais cliniques. Néanmoins, la recherche et le développement de médicaments PKI sont confrontés à de nombreux défis, en particulier la sélectivité des cibles et la toxicité du ciblage. Actuellement, l'évaluation sélective de la PKI repose principalement sur des centaines de protéines kinases purifiées par clonage, ou sur des lignées cellulaires transgéniques à haute expression de kinases cibles. La kinase purifiée est détachée de l'environnement cellulaire et ne reflète pas vraiment la sélectivité de la PKI à l'intérieur de la cellule; Alors que les tests sur les cellules transgéniques sont limités à des kinases cibles prédéfinies. En réponse à ce problème, le Groupe thématique Kang Chengwu, Laboratoire national clé pour la régulation des petites molécules dans les processus de vie à l'Institut de chimie organique de Shanghai de l'Académie chinoise des sciences, a développé une méthode protéomique de phosphorylation ultra - profonde, permettant une évaluation complète de la sélectivité PKI au niveau cellulaire et Au niveau protéomique.
La phosphorylation des protéines est caractérisée par une grande dynamique et une faible abondance (le Protéome phosphorylé ne représente que 0,1% du Protéome total, tandis que les protéines phosphorylées par la tyrosine ne représentent que 0,1 à 1% du Protéome phosphorylé), de sorte que l'enrichissement du segment peptidique phosphorylé devient une étape clé de l'analyse par spectrométrie de masse. Afin de mesurer avec précision les événements de phosphorylation induits par PKI, sur la base de la série de techniques de colonne chromatographique d'affinité monolithique miniature qu'ils ont développées (Anal Chem 2020, 92, 3913 - 3922, j Proteome res 2023, 222, 2450 - 2459, Anal Chem. 2023, 95, 8605 - 8612), une stratégie d'intégration de trois matériaux enrichis en segments peptidiques phosphorylés sélectivement complémentaires a été proposée, permettant une couverture complète en profondeur et une analyse quantitative non biaisée des segments peptidiques phosphorylés (Figure 1).
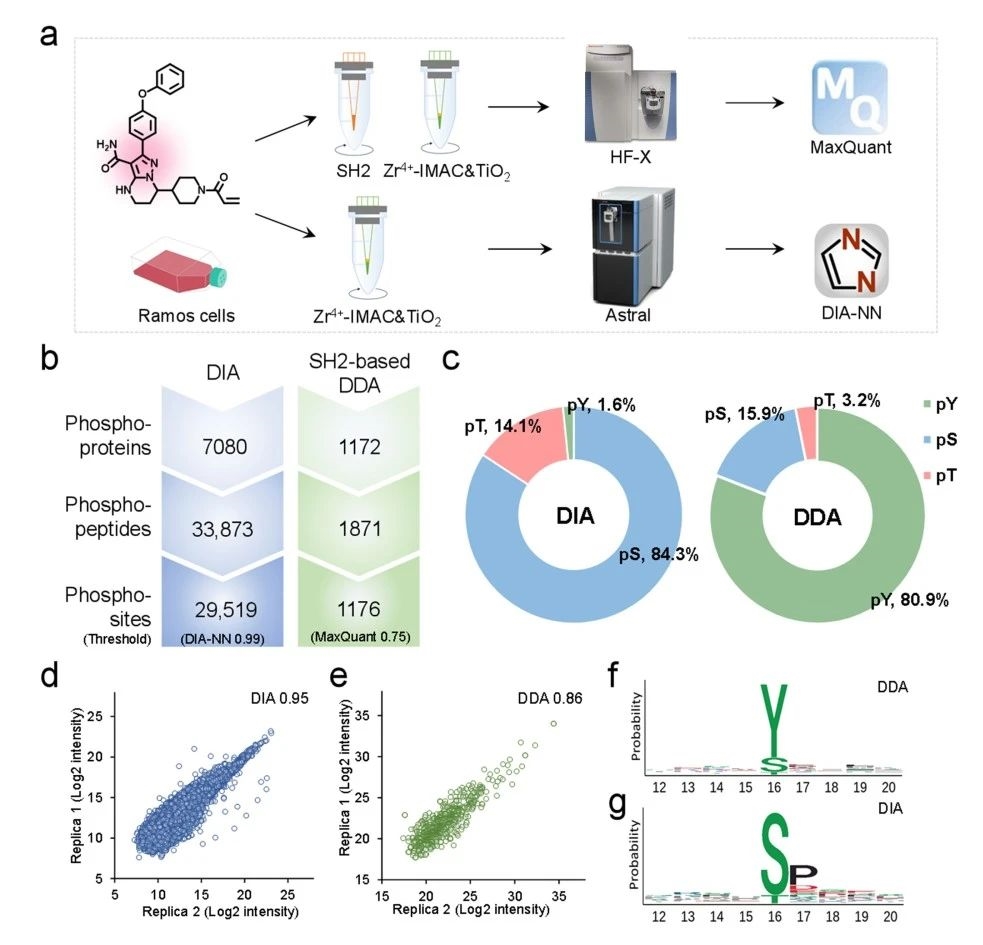
Figure 1. Schéma du flux d'analyse du Protéome phosphorylé ultra - profond et profil des données d'analyse du Protéome phosphorylé (cliquez pour agrandir l'image)
En utilisant le zebutinib comme modèle, on a détecté une régulation significative à la hausse des taux de phosphorylation de 25 sites de phosphorylation pour 25 protéines et une régulation significative à la baisse des taux de phosphorylation de 72 sites de phosphorylation pour 66 protéines (avec une proportion de phosphorylation de la tyrosine de 80,9%) dans les données d'acquisition par spectrométrie de masse dépendante des données (DDA); Dans les données d'acquisition par spectrométrie de masse indépendante des données (DIA), on a détecté des niveaux de phosphorylation significativement régulés à la hausse pour 91 sites de phosphorylation pour 80 protéines et des niveaux de phosphorylation significativement régulés à la baisse pour 167 protéines (la grande majorité étant des sites de phosphorylation sérine / thréonine) (figure 2).
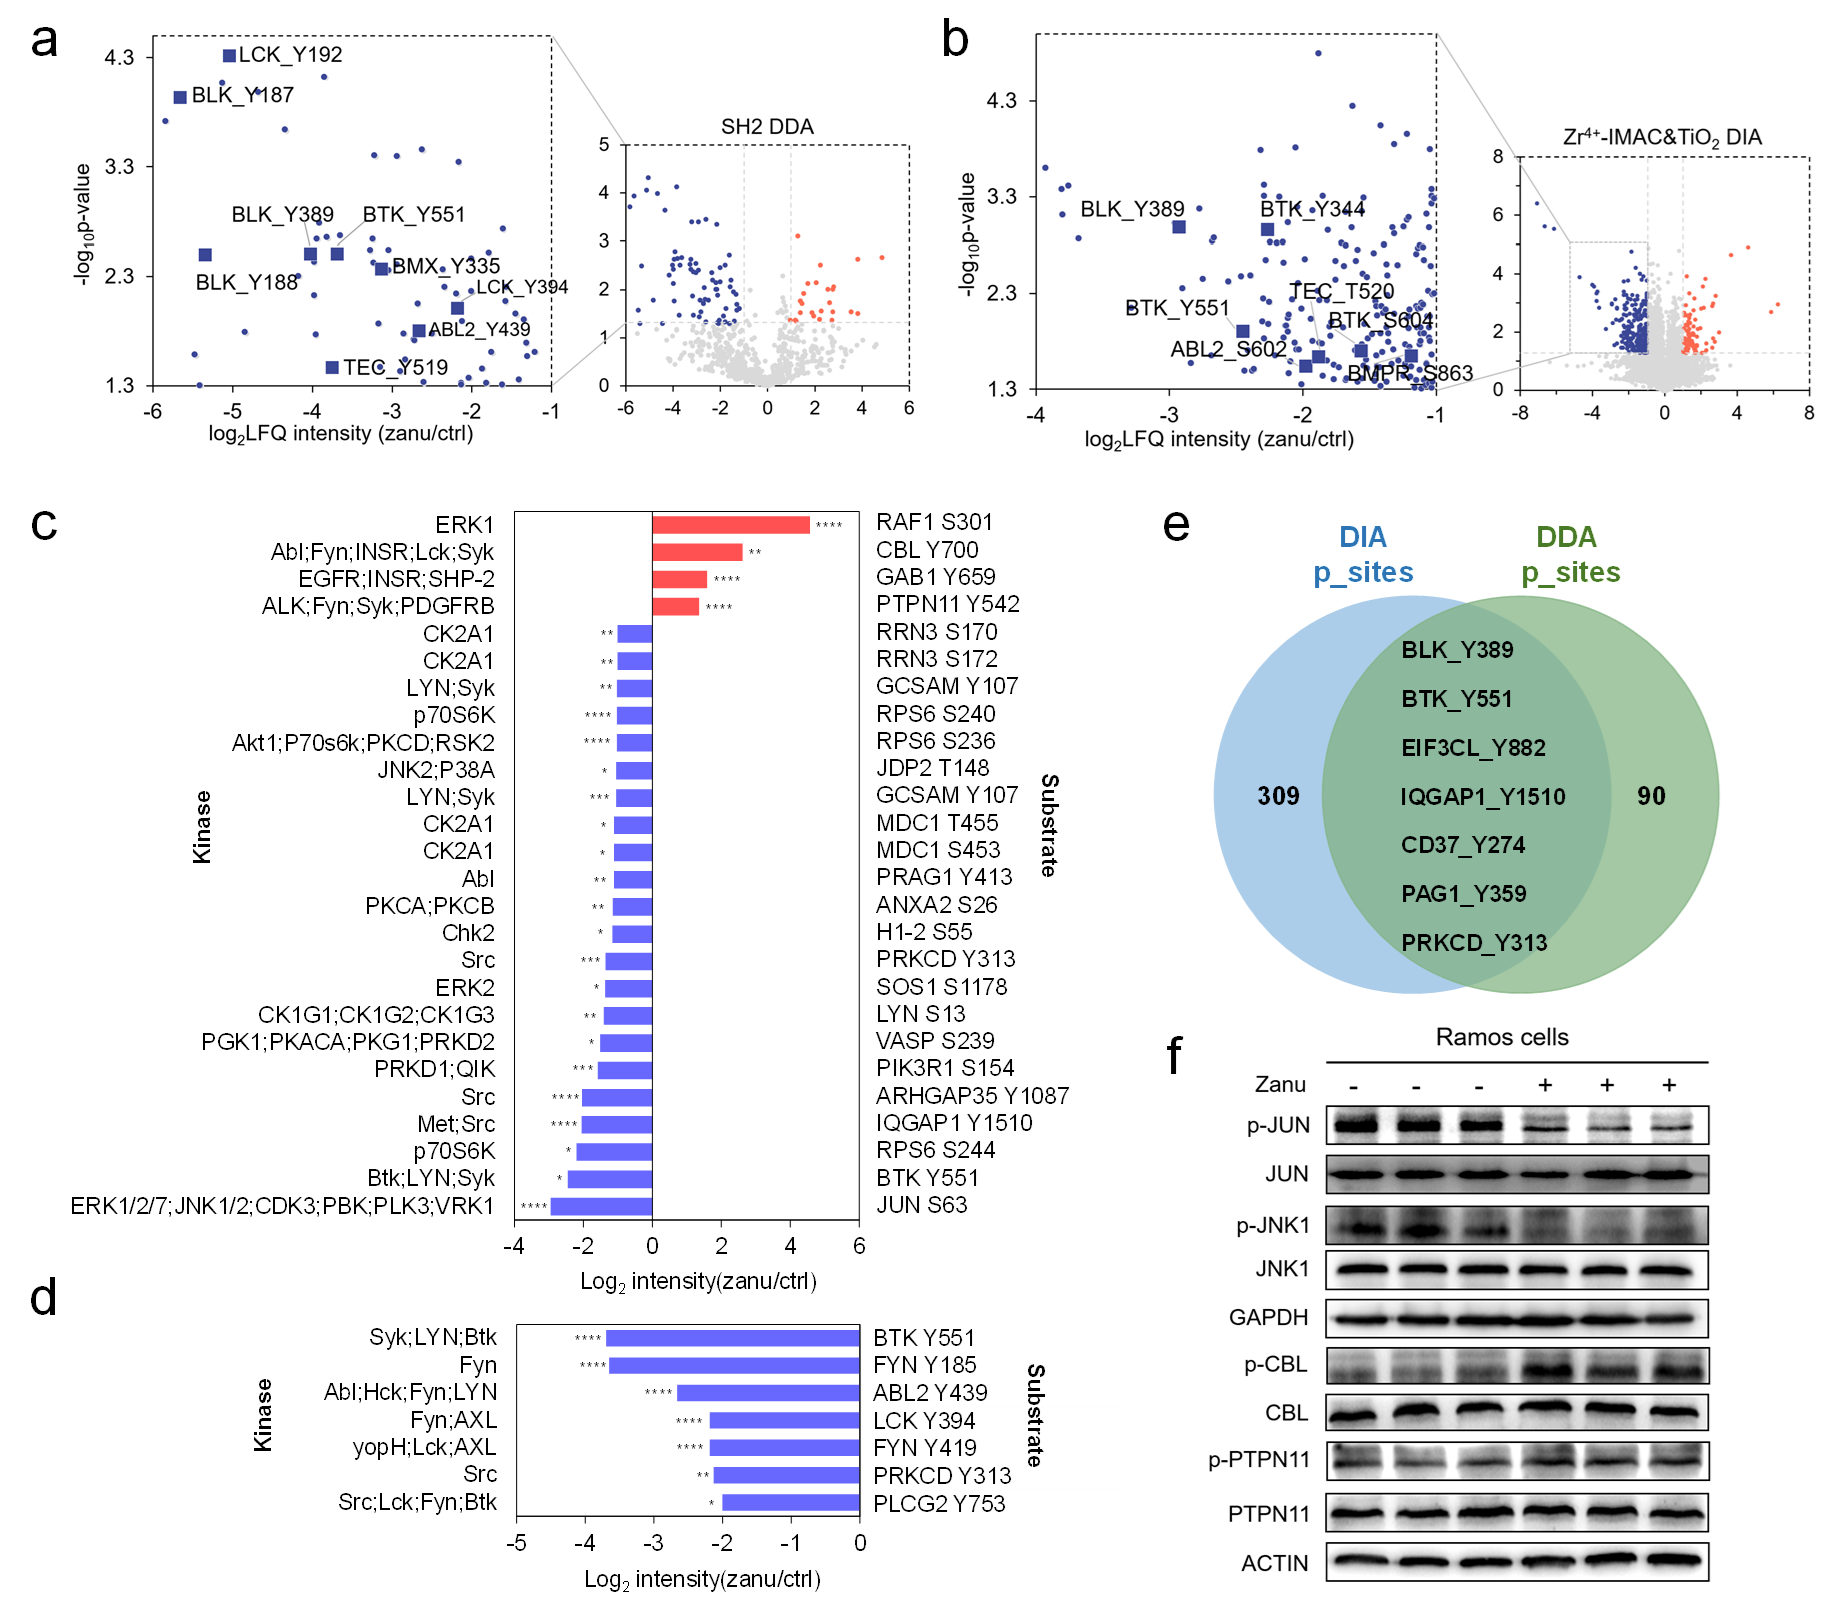
Figure 2: l'analyse protéomique de phosphorylation ultra - profonde révèle des changements dans les événements de phosphorylation des cellules de lymphome à cellules B causés par le zebutinib (cliquez pour l'agrandir)

Figure 3. Protéines kinases inhibées ou activées par le zebutinib et les processus cellulaires dans lesquels elles sont impliquées
(cliquez pour l'agrandir)
L'analyse d'enrichissement bioinformatique a montré qu'en plus d'inhiber les voies de signalisation BCR et FCR, le zebutinib régule les voies de signalisation telles que l'apoptose des cellules B, l'EGFR, l'erbB, le RPTK et la cascade MAPK (Figure 3). De manière très intéressante, leur étude a révélé que le zebutinib inhibe non seulement Btk et plusieurs voies de signalisation clés en aval, mais régule également à la hausse les niveaux de phosphorylation des protéines raf1, CBL et Ptpn11, ce qui active la régulation par rétroaction négative de la voie de signalisation BCR médiée par ERK1 / 2 MAPK, bloquant la transduction du signal en amont de la voie de signalisation BCR. La stratégie protéomique de phosphorylation ultra - profonde qu'ils ont développée a permis d'obtenir des informations plus riches sur la cible d'action (ou le ciblage) au niveau des cellules vivantes, d'une manière à haut débit, par rapport à la cible du zebutinib rapportée dans la littérature. En cartographiant les événements de phosphorylation dans les voies de signalisation cellulaire, le mécanisme d'action du zebutinib peut être révélé de manière panoramique (Figure 4).

Figure 4. Mécanismes pharmacologiques moléculaires possibles du zebutinib révélés par protéomique de phosphorylation ultra - profonde (cliquez pour l'agrandir)
En conclusion, l'analyse protéomique de phosphorylation ultra - profonde peut non seulement évaluer complètement la sélectivité des inhibiteurs de protéine kinase au niveau cellulaire d'une manière à haut débit, haute sensibilité et haute confiance, mais également révéler un mécanisme d'action plus fin de PKI en analysant les réactions en cascade de phosphorylation induites par le médicament. En outre, cette technique peut également être largement utilisée dans les études de transduction de signaux en biologie cellulaire. Zhang Yue, étudiant au doctorat à l'Institut de chimie organique de Shanghai de l'Académie chinoise des sciences, est le premier auteur de l'article, tandis que le chercheur en biologie kangjingwu de l'Institut de chimie organique de Shanghai de l'Académie chinoise des sciences et le chercheur Hao Yiliang de la plate - forme d'analyse omique de L'Université des sciences et technologies de Shanghai sont les co - auteurs correspondants. Merci à symerfly Technologies Ltd. Pour son aide sur Astral Analytics. Ce travail a été financé par des projets et des fonds tels que la Commission nationale des sciences naturelles, l'Académie chinoise des sciences et l'UNSCEAR de Shanghai.